ディジョージ症候群の症状と原因は?2026年最新の治療法と遺伝の真相
生まれつき心臓や免疫系、顔貌などに多様な症状が現れる「ディジョージ症候群」。医療現場では22q11.2欠失症候群とも呼ばれ、約4,000人に1人の割合で発症する比較的頻度の高い染色体微細欠失疾患です。症状の現れ方に大きな個人差があるため、乳幼児期に診断がつくケースもあれば、学童期以降に発見されるケースも少なくありません。
心疾患のケアや感染症対策、言葉の発達サポートなど、成長段階に応じたきめ細やかな対応が求められる本症について、原因や遺伝の仕組み、そして2026年現在の最新治療方針と支援体制を分かりやすく整理しました。
📌 【この記事の重要ポイントまとめ】
- 要点1:22番染色体の一部の微細欠失が原因で発症し、約9割以上は突然変異によるもの。
- 要点2:先天性心疾患・胸腺低形成による免疫不全・口蓋裂・発達遅滞など症状は多岐にわたる。
- 要点3:指定難病の医療費助成対象であり、小児期から成人期を見据えた包括的なチーム医療が確立されている。
【基本理解】ディジョージ症候群の原因と22q11.2欠失症候群のメカニズム
ディジョージ症候群の根本的な原因は、ヒトの22番染色体の長腕(q11.2領域)にある微小な遺伝子情報の欠失にあります。この領域には胎児期の臓器形成に関わる重要な遺伝子(TBX1など)が含まれており、第3・第4咽頭嚢と呼ばれる胎生期の組織がうまく発達しないことで、心臓、胸腺、副甲状腺、顔面骨格などに形成異常が生じます。
かつては症状の組み合わせによって「ディジョージ症候群」「円錐動脈幹異常顔貌症候群」「スプリントツェン症候群(口蓋・心臓・顔面症候群)」など別々の病名で呼ばれていましたが、現在はいずれも22q11.2欠失症候群という同一の疾患スペクトラムとして包括的に理解されています。
【主な症状】先天性心疾患から免疫不全・口蓋裂まで多岐にわたる特徴
本症の臨床的特徴は、影響を受ける臓器が広範囲にわたる点にあります。すべての症状が全員に出るわけではなく、重症度も人によって大きく異なります。
代表的な主症状は以下の通りです。
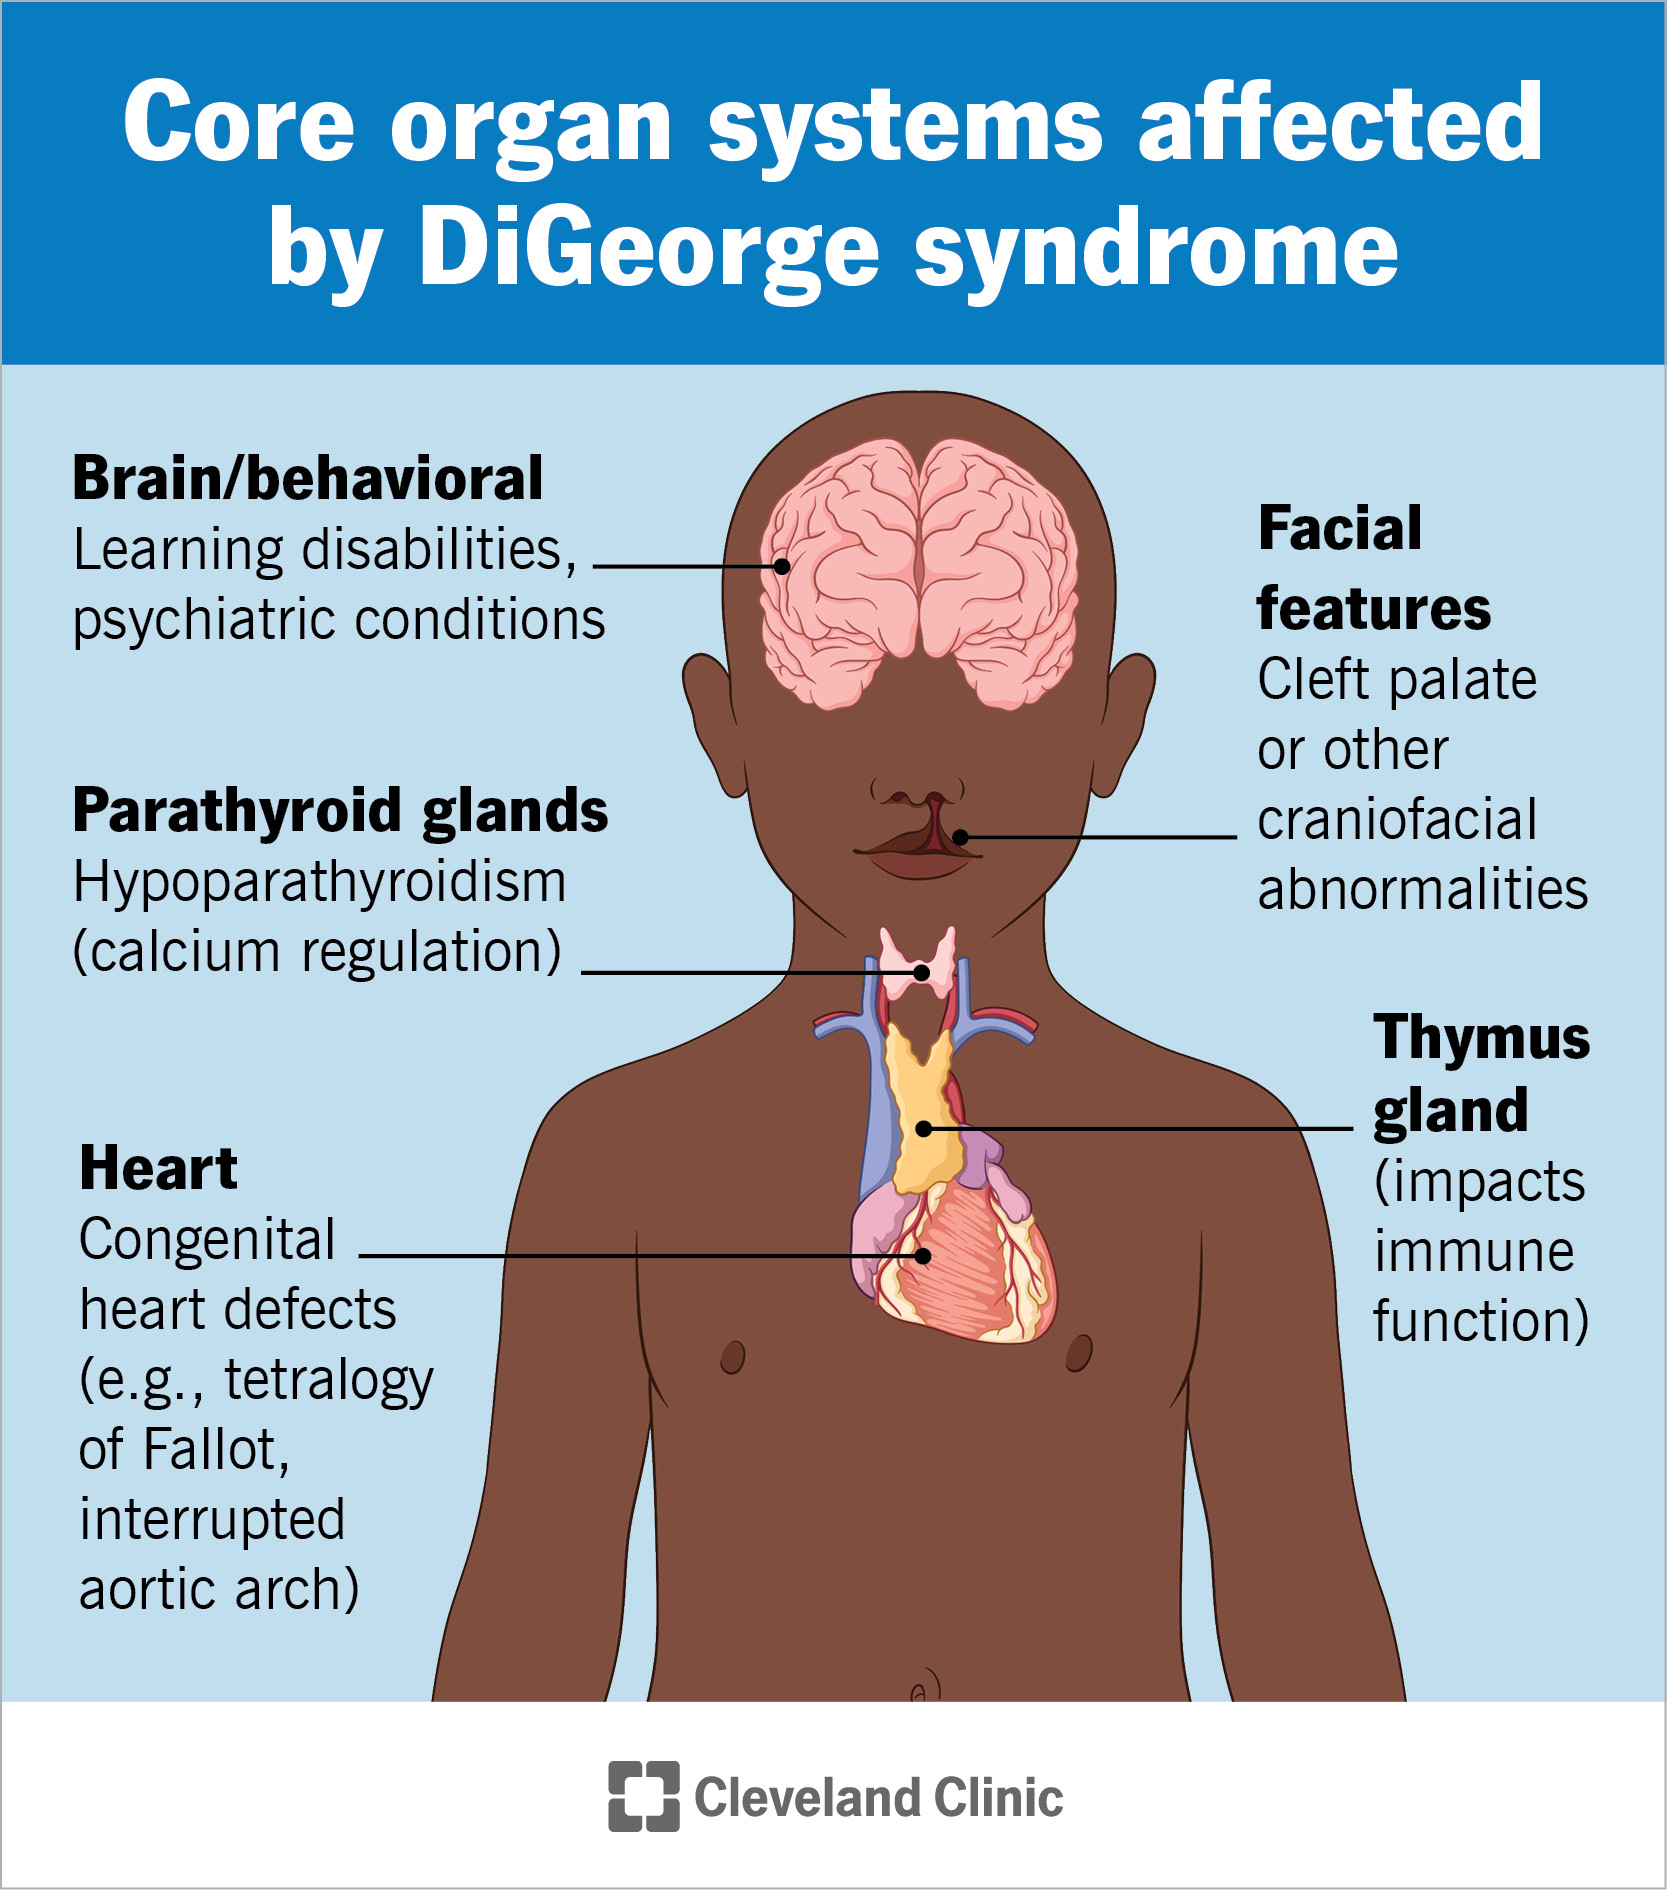
- 先天性心疾患:全体の約75〜80%に見られ、ファロー四徴症、大動脈弓離断症、総動脈幹遺残症、心室中隔欠損症などの円錐動脈幹異常が多くを占めます。
- 胸腺低形成と免疫不全:胸腺が十分に発育しないため、T細胞の産生が低下し、乳幼児期に重症の呼吸器感染症や中耳炎を繰り返すリスクが高まります。
- 低カルシウム血症:副甲状腺の低形成により副甲状腺ホルモン(PTH)が不足し、血液中のカルシウム濃度が低下。新生児期の手足のけいれん(テタニー)を引き起こすことがあります。
- 口蓋裂・粘膜下口蓋裂:口蓋の披裂や鼻咽腔閉鎖不全により、哺乳時の鼻からのミルクの逆流や、発語時の開鼻声(鼻に抜ける声)が見られます。
- 特徴的な顔貌:目頭切痕、鼻根部の幅広さ、小さく丸みのある耳介など、軽微ながら共通の特徴が認められます。
【成長と発達】発達遅滞へのアプローチと寿命に関する医学的見解
ディジョージ症候群では、言語発達の遅れや運動面の発達遅滞がみられることが一般的です。特に言葉の表出がゆっくり進む傾向がありますが、理解力は比較的保たれるケースが多いとされています。学童期以降には、注意力の散漫さや空間認知・算数のつまずきなど、特定の学習面での支援が必要になることもあります。
気になるディジョージ症候群の寿命についてですが、乳幼児期における重篤な先天性心疾患の管理と免疫不全による感染症コントロールが極めて重要です。現代の小児心臓血管外科手術の手技向上や感染予防療法の確立により、乳幼児期を乗り越えた患者の多くは成人期へと健やかに成長しています。2026年現在の小児・成人移行医療の現場では、寿命そのものよりも「生涯を通じたQOL(生活の質)の維持」へと医療の主軸が移行しています。
【遺伝と家族】遺伝確率はどのくらい?次子への影響と検査の実際
家族計画を考える上で重要となるディジョージ症候群の遺伝確率ですが、発症者の約90〜95%は両親から受け継いだものではない「新生突然変異(de novo)」です。つまり、両親に染色体欠失がない場合、次の子どもが同じ疾患を持つ確率は一般的な発症頻度(約0.025%)とほぼ変わりません。
一方で、患者本人から将来の子どもへと遺伝する場合は常染色体顕性(優性)遺伝の形式をとり、遺伝する確率は50%(2分の1)となります。遺伝診療部門における専門医や遺伝カウンセラーによる丁寧なカウンセリング体制が整っており、家族が正確な情報に基づいて選択を行える環境が整備されています。
【診断基準と公的支援】難病指定による医療費助成と早期発見のポイント
ディジョージ症候群(22q11.2欠失症候群)の確定診断は、臨床症状の把握に加え、遺伝学的検査によって行われます。
診断に用いられる主な検査方法は次の通りです。
- FISH法(蛍光in situハイブリダイゼーション):22q11.2領域に特異的なプローブを用いて欠失の有無を迅速に判定する標準的検査法。
- マイクロアレイ染色体検査(CMA)/MLPA法:より精密に欠失の範囲や周辺遺伝子の状態を解析する高度な検査。
日本国内において、22q11.2欠失症候群は国の「指定難病(告示番号203)」および「小児慢性特定疾病」に認定されています。重症度分類等の条件を満たすことで医療費の助成制度を利用でき、継続的な通院や手術にかかる経済的負担を大幅に軽減することが可能です。
【2026年最新治療法】チーム医療による包括的ケアと将来の展望
ディジョージ症候群には染色体そのものを修復する根本治療法はまだ存在しないものの、各臓器の症状に応じた包括的な対症療法と集学的治療体制が2026年現在、極めて高い水準で確立されています。
主な診療科とアプローチは以下の通りです。
- 小児循環器・心臓血管外科:生後早期からの綿密な心機能評価と、最適なタイミングでの外科的根治術・カテーテル治療。
- 小児免疫科:T細胞機能に応じた生ワクチン接種の可否判断や、重症例に対する免疫グロブリン補充療法・感染予防薬の投与(極めて稀な完全型に対する胸腺組織移植の研究も進展)。
- 内分泌代謝科:活性型ビタミンD3製剤やカルシウム製剤による血中カルシウム値の厳密なコントロール。
- 形成外科・耳鼻咽喉科・言語聴覚士:口蓋裂の手術的閉鎖や言語訓練(ST)による構音障害・哺乳障害の改善。
- 発達小児科・児童精神科:早期療育による社会生活スキルの獲得と、成人期にみられる精神的ストレスへの先手のアプローチ。
【ディジョージ症候群】に関するよくある質問(FAQ)
Q1:ディジョージ症候群の大人の生活や就労状況はどうなっていますか?
A1:心疾患のコントロールが良好で適切な療育支援を受けてきた方の多くは、学校教育を経て一般就労や福祉的就労など自立した社会生活を送っています。成人期以降は、加齢に伴う精神症状(不安や気分障害など)のモニタリングや内分泌系の継続フォローが大切です。
Q2:胎児期のエコー検査などで事前に見つけることは可能ですか?
A2:胎児超音波検査で重度の先天性心疾患や羊水過多、胎児発育不全が認められた場合、本症が疑われる契機となることがあります。確定には羊水検査などの出生前遺伝学的検査が必要となります。
Q3:胸腺がない場合、日常生活でどのような注意が必要ですか?
A3:多くの患者さんは「部分型」であり、胸腺が小さくても一定の免疫力を維持しています。ただし生後数年間は感染症にかかりやすいため、手洗い・うがいなどの標準的感染対策が重要です。また、生ワクチン(BCGや麻疹風疹など)の接種可否は必ず主治医(免疫専門医)と相談して決定します。
まとめ:早期発見と包括的サポートが拓く未来
ディジョージ症候群は、多様な身体症状や発達課題を伴う複雑な疾患ですが、病態の解明と医療技術の進歩によって早期からの的確な介入が可能になっています。各診療科が連携する専門外来や移行期医療ネットワーク、そして難病指定による公的助成制度を有効に活用することが、患者とご家族の生活を支える確かな基盤となります。
個々の症状のペースに合わせた早期療育と長期的な見守り体制を整えることが、子どもたちの持つ可能性を最大限に引き出す鍵となります。 (出典: ディ ジョージ 症候群(Yahoo!ニュース))

SEOライティングとマーケティング戦略の専門家。分かりやすい解説記事で定評があります。
